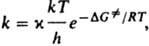 где ( - трансмиссионный коэф., k - постоянная Больцмана, h - постоянная Планка,
 - энергия Гиббса активации р-ции (
 =
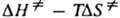 , где
 и
 -энтальпия и энтропия активации р-ции). Скорость протеканий бимолекулярной р-ции в газовой фазе часто характеризуется сечением захвата s. Методы кинетики химической. Для изучения кинетики хим. р-ций широко используются разнообразные методы хим. анализа продуктов и реагентов, физ. методы контроля таких характеристик реагирующей системы, как объем, т-ра, плотность, спектроскопич., масс-спектромстрич., элсктрохим., хроматографич. методы. Часто в опытах изменяют концентрации реагентов, т-ру, давление, магн. поле, вязкость среды, площадь пов-сти реакц. сосуда. В систему, где протекает р-ция, вводят как в начале опыта, так и по ходу опыта инициаторы радикальные, ингибиторы, катализаторы, промежут. или конечные продукты. Для изучения превращения отдельных фрагментов молекулы используют реагенты с изотопными метками, оптически активные реагенты, воздействуют на систему лазерным излучением. При изучении цепных и нецепных радикальных р-ций используют акцепторы своб. радикалов и вещества-ловушки своб. радикалов (см. Спиновых ловушек метод). Р-ции активных (быстро превращающихся) частиц изучают спец. кинетич. методами (см. Адиабатического сжатия метод, Диффузионных пламен метод, Конкурирующих реакций метод, Молекулярных пучков метод, Релаксационные методы, Струевые кинетические методы, Ударных труб метод). Теоретич. анализ эксперим. данных проводят с использованием методов совр. вычислит. математики. Мат. методы используются для решения т. наз. прямой задачи кинетики химической расчета кинетич. поведения продуктов и реагентов при заданной схеме р-ции и известной константе скорости и обратной задачи кинетики химической воссоздания схемы р-ции и кинетич. параметров по эксперим. данным. Реакции в газе, жидкости, твердом теле. Изучение газофазных р-ций имеет важное значение для теоретич. кинетики химической, так как в газе можно наблюдать р-цию в "чистом виде" и исключить (или выявить) роль частиц, не вступающих в р-цию. Большой эксперим. материал накоплен по мономолекулярным р-циям; для них разработана статистич. теория Раиса Рамспергера Касссля-Маркуса, к-рая позволяет рассчитать константу скорости распада в условиях максвелл-больцмановского равновесия. Много кинетич. данных в виде констант скорости получено для бимолекулярных р-ций с участием малоатомных молекул, радикалов и ионов. Р-ции рекомбинации и присоединения атомов и радикалов осуществляются при условии стабилизации возбужденной молекулы продукта в результате столкновения с третьей частицей. Теоретич. расчет константы скорости бимолекулярной р-ции - сложная задача, к-рая включает расчет поверхности потенциальной энергии и движения ядер частиц-реагентов по этой пов-сти. Для решения этой задачи разработаны неэмпирич. и полуэмпирич. методы. Важное место занимает изучение зависимости скорости или константы скорости газофазных моно- и бимолекулярных р-ций от давления, т. к. от частоты столкновений частиц зависит их активация. Р-ции, протекающие в жидкой фазе, чрезвычайно разнообразны как по строению реагентов, так и по механизмам превращения (см. Реакции в жидкостях). При диссоциации молекулы на свобод. радикалы и атомы наблюдается клетки эффект. Медленная (в сравнении с газом) диффузия частиц в жидкости приводит к тому, что безактивационные бимолекулярные р-ции протекают как диффузионно-контролируемые реакции. Р-ции, имеющие значит. энергию активации, протекают, как правило, в кинетич. режиме. Реагенты в р-ре часто образуют между собой мол. комплексы и разнообразные ассоциаты. Это отражается на кинетике р-ции и часто существенно меняет кинетич. закономерности процесса. Полярный р-ритель облегчает ионизацию молекулы, в р-ре появляются контактные и разделенные ионные пары. Возникает вероятность параллельного протекания р-ции по разным механизмам. Нередко, однако, р-ция протекает по мол. механизму как самосогласованный процесс перестройки мол. орбиталей реагирующих частиц (см. Вудворда Хофмана правила). Окислит.-восстановит. р-ции могут происходить в жидкости по механизму квантового туннелирования (см. Туннельный эффект). В хим. технологии широко распространены гетерофазные р-ции, при к-рых реагенты находятся в разных фазах, а р-ция протекает на границе раздела фаз. Скорость таких р-ций зависит от площади пов-сти раздела фаз, коэф. диффузии реагентов и продуктов, условий перемешивания, кинетич. параметров р-ции. Теоретич. описание кинетики таких р-ций связано с решением диффузионной задачи (см. Макрокинетика). Хим. р-ции в твердой фазе отличаются тем, что продукты образуют новую фазу и протекание р-ции осложнено зарождением новой фазы. Р-ция протекает на границе раздела фаз. Ее обычно характеризуют степенью превращения x, а скорость р-ции - производной dx/dt. Кинетич. кривая имеет S-образный характер. Важную роль в возникновении новой фазы играют дефекты кристаллич. решетки (см. Реакции в твердых телах). Среди сложных р-ции широко распространены цепные р-ции, при к-рых образующийся в системе активный центр (своб. атом, радикал, ион, ион-радикал) вызывает циклически повторяющуюся цепочку превращений реагентов в продукты. В сложном цепном процессе выделяют стадии зарождения, продолжения, разветвления и обрыва цепи. Различают р-ции неразветвленные, разветвленные, с энер-гетич. разветвлением и вырожденно-разветвленные. По цепному механизму протекает распад мн. молекул, в т.ч. крекинг углеводородов, окисление орг. соед. молекулярным кислoродом, радикальная и ионная полимеризации, хлорирование, бромирование, сульфохлорирование и т.п.
Исторический очерк. Первые кинетич. исследования с измерением скорости хим. р-ции выполнили Л. Вильгельми (гидролиз тростникового сахара, 1850), М. Бертло и Л. Пеан де Сен-Жиль (этерификация, 1862), Ф. Гаркур и В. Эссон (окисление щавелевой к-ты КМnО4, 1866). К. Гульдберг и П. Вааге сформулировали закон действующих масс (1862 1867); С Аррениус (1889) обосновал роль активных молекул в хим р-ции и сформулировал закон температурной зависимости константы скорости простых р-ций. Я Вант-Гофф получил ф-лы, описывающие протекание моно-, би- и три-молекулярных р-ций и обобщил эксперим. данные в первой монографии по К х (1884). Н. А. Меншуткин в 70-х гг 19 в. выполнил серию исследований по влиянию среды и строения молекул реагентов на скорость терификации и ввел в отечеств, научную лит. термин "химическая кинетика" (1888). В 30-х гг. 20 в. Г. Эйрингом и М. Поляни разработана теория активир. комплекса. Представления о важной роли промежут. продуктов в протекании сложных р-ций вошла в кинетику химическую одновременно . с перекисной теорией окисления Баха -Энглера (1897) и теорией сопряженных р-ций окисления Лютера - Шилова (1903). Цепные неразветвленные р-ции были открыты М. Боденштейном (1913). X. Бекстрём показал, что ингибиторы тормозят цепные р-ции, обрывая цепи (1926). Цепные разветвленные р-ции были открыты Н. Н. Семеновым и С. Хиншелвудом (1926-28). Важный вклад в развитие кинетики цепных р-ций внесли В. Н. Кондратьев, В. В. Воеводский, А. Б. Налбандян, Н. М. Эмануэль. Для современной кинетики химической характерно широкое использование разнообразных методов изучения быстропротекающих хим. процессов, автоматизация эксперимента, использование ЭВМ для обработки эксперим. данных. Кинетич. информация собирается, хранится и используется через банки кинетич. констант. Интенсивно развивается динамика элементарного акта как теоретич. направление кинетики химической и (с применением ЭВМ) новый эксперим. метод. В неравновесной химической кинетике изучаются процессы передачи энергии и активации молекул. Важное значение приобрели лазерные методы для возбуждения молекул и для контроля за протеканием р-ции (см. Лазерная химия). Возрос интерес к изучению кинетики р-ций в экстремальных условиях, напр. при мех. разрушении в-ва, низких т-рах (см. Механохимия, Криохимия). Лит.. Вант-Гофф Я. Г., Очерки по химической динамике, в его кн.. Избранные труды по химии, М., 1984; Семенов Н. Н., Цепные реакции, 2 изд., М., 1986; Мелвин-Хьюз Э. А., Равновесие и кинетика реакций в растворах, М., 1975; Кондратьев В.Н., Никитин Е.Е.. Химические процессы в газах, М., 1981; Эйринг Г., Лин С. Г., Лин С М., Основы химической кинетики,
 Читайте еще
